

购物车
 您的购物车当前为空
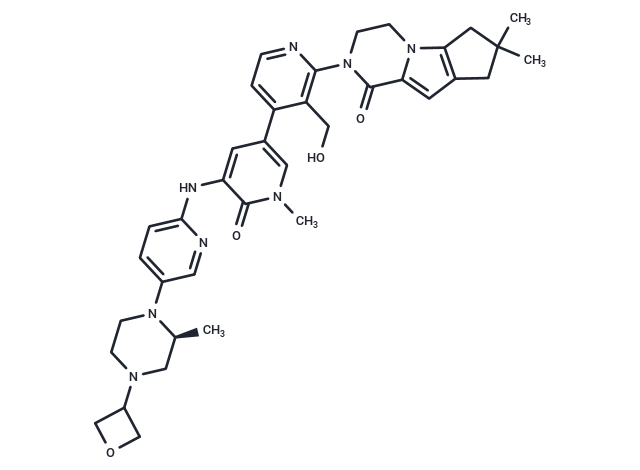
▲ Fenebrutinib (TQ0242),CAS: 1434048-34-6
Fenebrutinib (TQ0242),CAS: 1434048-34-6 是一种对Bruton酪氨酸激酶(BTK)具有高选择性、非共价结合方式的抑制剂,表现出亚纳摩尔级效力(Ki = 0.91 nM)。作为可逆的ATP竞争性拮抗剂,Fenebrutinib 阻断BTK的催化活性,抑制其对PLCγ2的磷酸化,从而削弱B细胞受体(BCR)激活后的关键信号输出,包括细胞内Ca2+动员、PKCβ活化以及由NF-κB、NFAT和MAPK驱动的转录程序[1,2]。鉴于BTK在BCR信号传导中的枢纽地位,Fenebrutinib 为在原代淋巴细胞与工程化细胞系统中进行可逆、时间可控的通路干预提供了化学工具。 在BCR级联中,抗原结合引发Src家族激酶(如Lyn)与Syk活化,促进BLNK/SLP-65支架组装,并通过PI3K生成PIP3以招募带PH结构域的BTK至质膜;BTK被活化后磷酸化PLCγ2,引发IP3/DAG第二信使轴,进而激活Ca2+-钙调神经磷酸酶–NFAT、PKCβ–CARD11/BCL10/MALT1–NF-κB以及Ras–ERK MAPK等通路[2]。BTK亦参与髓系细胞的Fc受体信号并与模式识别通路交织,使其成为先天与适应性免疫联动的关键节点[2]。Fenebrutinib 以选择性占据BTK活性位点而不形成共价键,有助于在不引入路径无关干扰的情况下解析上述网络中的BTK依赖步骤。 在机制层面,Fenebrutinib 的非共价特性便于通过动力学滴定与快速洗脱实验,分辨信号转导的早晚检查点、反馈与旁路耦联[1]。其高选择性支持将其作为化学探针,用于界定BTK对PLCγ2磷酸化阈值、Ca2+振荡模式与NF-κB转录强度的精细调控,并量化其在体外亲和力判别与B细胞命运决策中的作用;在髓系体系中,则可评估BTK在FcγR依赖性吞噬与细胞程序中的输入。由于不依赖对BTK Cys481的共价结合,Fenebrutinib 亦适合在野生型与活性位变体之间开展比较,以绘制激酶结构–功能关系与耐受性图谱[1]。
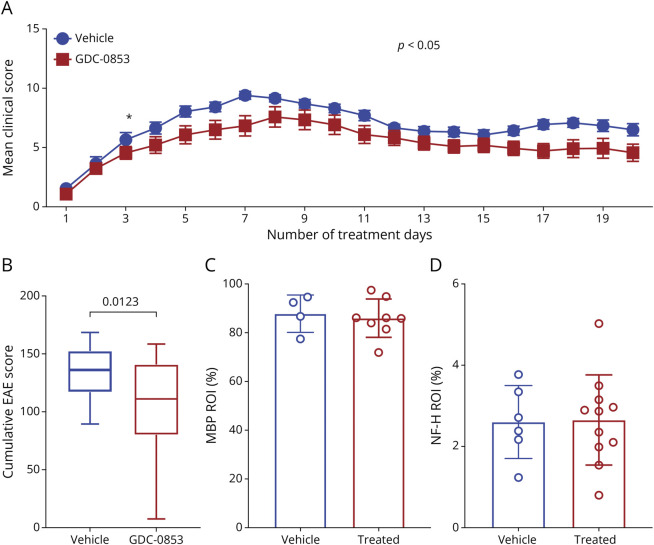
▲ Fenebrutinib (GDC-0853) 在 EAE 发病初期给药对小鼠疾病进程的影响。 (A) 从症状出现开始(图中标记为第 1 天)每天两次口服给予 Vehicle(n = 19)或 Fenebrutinib (GDC-0853) (10 mg/kg, n = 16),各组小鼠 EAE 纵向平均临床评分变化。两组整体差异(Mann-Whitney 曲线下面积)p = 0.012。(B) Vehicle 组与 Fenebrutinib 治疗组小鼠的累积 EAE 评分。(C–E) ROI 区域中 MBP(C)、NF-H(D)及 CD68(E)的百分比(均值 ± SD)。结果显示,Fenebrutinib 治疗显著降低了 EAE 小鼠的临床评分,并对髓鞘完整性(MBP)及轴突损伤(NF-H)等病理指标表现出改善趋势。
Fenebrutinib (TQ0242) 在MOG35-55诱导的EAE模型中被用以评估对疾病指标的影响。在预防性给药方案中,研究描述了自免疫接种之时起,以10 mg/kg、每日两次、灌胃至第23天的给药方式;与对照相比,接受Fenebrutinib的小鼠表现出显著降低的EAE临床严重度与累积评分。对应的脊髓组织学检测显示,Fenebrutinib组的髓鞘与轴突保存更佳,具体体现为MBP与NF-H表达面积比例更高。研究同时指出,Fenebrutinib在临床发作前给予可显著降低临床严重度,而在症状出现时起始给药亦带来统计学显著但幅度较小的临床评分改善。在治疗性给药方案中,于出现跛尾等临床体征后,以10 mg/kg、每日两次灌胃给予Fenebrutinib,并在随后20天内观察到相较对照组在临床评分上的统计学显著下降。综合而言,Fenebrutinib在预防性与治疗性用法下均降低了EAE的临床严重度,其中早期给药还伴随髓鞘与轴突保存方面的组织学改善。[3]
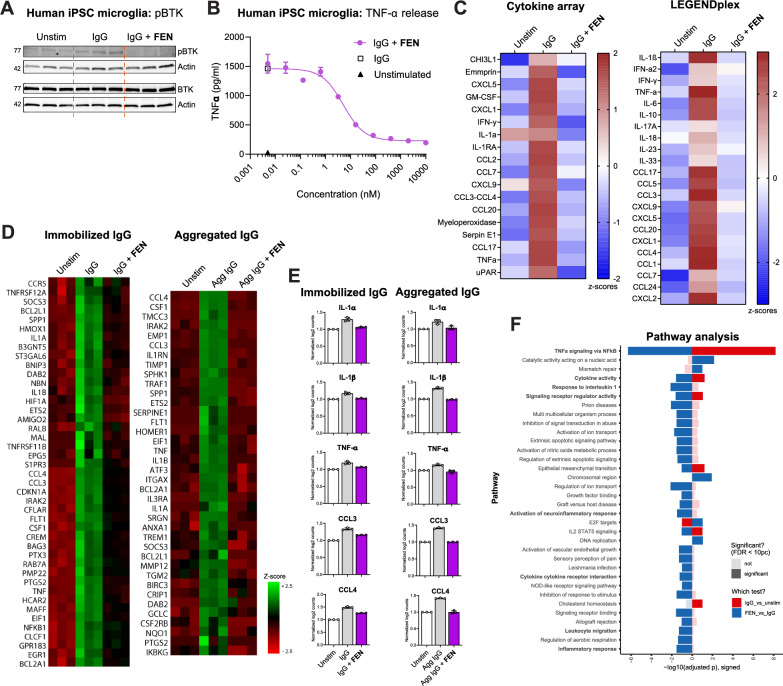
▲ Fenebrutinib 阻断人 iMicroglia 中与 FcγR 激活相关的炎症通路。 (A) 蛋白质印迹分析显示,在固定的 IgG(300 μg/mL)刺激下,Fenebrutinib(1 μM)处理显著降低了 BTK 的磷酸化水平(pBTK),表明其有效抑制了 FcγR 介导的 BTK 激活;(B) Fenebrutinib(0.05 nM 至 10 μM)呈浓度依赖性地抑制固定 IgG 诱导的 TNF-α 释放;(C) 使用两种不同的免疫分析方法检测发现,Fenebrutinib(1 μM)减弱了多种促炎细胞因子和趋化因子的释放;(D) NanoString® 基因表达谱分析显示,Fenebrutinib 逆转了由固定 IgG(300 μg/mL)或聚集 IgG(1 mg/mL)诱导的 FcγR 激活相关的转录特征;(E) Fenebrutinib 显著降低了关键促炎细胞因子(IL-1α、IL-1β、TNF-α)和趋化因子(CCL3、CCL4)的表达水平;(F) 基因集富集分析确定了由 FcγR 激活诱导的、与神经炎症、细胞因子信号传导和炎症反应相关的通路(以粗体显示),这些通路受 Fenebrutinib 调节。数据显示为均值 ± SD,每个条件包含 3 至 4 个重复,结果代表 2 至 3 次独立实验。
Fenebrutinib (TQ0242) 在本研究中被描述为一种高效、选择性强、非共价、可逆、且可进入大脑的BTK抑制剂,研究对象包括人源小胶质细胞及包含人脑类器官的复杂人脑细胞系统。研究显示,Fenebrutinib 阻断了由FcγR激活引发的不良效应,涵盖细胞因子与趋化因子释放、小胶质细胞聚集以及神经突损伤。在诱导型人源小胶质细胞中,Fenebrutinib 在固定化IgG刺激后降低了BTK磷酸化水平,并以5.1 nM 的IC50 显著降低了固定化IgG诱导的TNF-α释放。在具免疫能力的人脑类器官中,Fenebrutinib 降低了热聚集IgG与溶血卵磷脂诱导的TNF-α释放,并显著减少了溶血卵磷脂诱导的神经丝轻链释放。与这些功能学结果一致,基因表达分析显示,炎症、基质金属蛋白酶产生以及胆固醇代谢相关通路受到 Fenebrutinib 处理的调节。上述证据共同表明,Fenebrutinib 在人源小胶质细胞中抑制FcγR驱动的炎性信号及其相关细胞学后果,并在与大脑相关的人类系统中调控与炎症、蛋白水解及脂质过程相关的转录程序。[4]
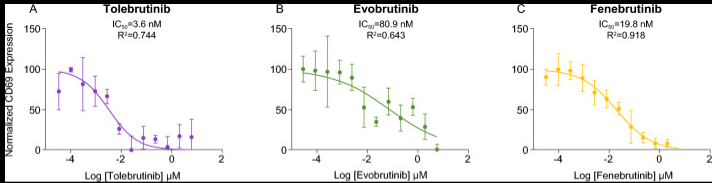
▲ Fenebrutinib 等 BTK 抑制剂在 Ramos B 细胞系中的体外细胞效力。 采用 CD69 表达评估通过 BTK 通路中 FcγR 信号传导介导的细胞激活程度。抑制剂浓度通过 12 次连续三倍稀释获得,范围在 6 μM 至 33.8 pM 之间。通过加入终浓度为 20 μg/mL 的羊抗人 IgM F(ab′)₂ 刺激 B 细胞受体,活化的 Ramos 细胞在 37 °C、5% CO₂ 条件下孵育过夜(18 小时),然后进行流式细胞术染色与分析。数据代表三次重复测量的平均相对 CD69 表达水平。使用 GraphPad 拟合 logit 模型平滑曲线,并估算 IC₅₀ 值,其中 Fenebrutinib 的 IC₅₀ = 19.8 nM(R² = 0.918),Tolebrutinib 的 IC₅₀ = 3.6 nM(R² = 0.744),Evobrutinib 的 IC₅₀ = 30.9 nM(R² = 0.643)。
Fenebrutinib (TQ0242) 被描述为一类可逆性抑制剂,旨在与激酶的不活化构象相互作用并使其稳定。在生化评估中,其在重组BTK筛选测定中的IC50为6.21 nM;在细胞水平评估中,估算的效力为IC50 = 2.9 nM。动力学数据显示其解离速率较慢(1.52 × 10⁻⁵ s−1),并测得结合关联速率常数为0.00245 μM−1 s−1。在食蟹猴口服给药10 mg/kg的研究中,Fenebrutinib 在脑脊液中的暴露水平与其他候选者相近。药代动力学结果还显示,其血浆Cmax最高,为553 ng/mL(853 nM),出现在给药后0.5小时;脑脊液/血浆比为0.020。时间过程分析表明,包括Fenebrutinib在内的各抑制剂在最早采样时间点即可在脑脊液中检测到,其脑脊液浓度达到峰值的过程相对更缓,在给药后1–2小时出现峰值。总体而言,这些结果表明Fenebrutinib 作为可逆性BTK靶向抑制剂,具备纳摩尔级的生化与细胞效力,具有较慢的解离动力学、可测的结合动力学参数,并在非人灵长类中呈现出明确的中枢暴露、较高的系统峰浓度以及特征性的脑脊液/血浆分配特征。[5]
Fenebrutinib是一种高选择性、可逆且非共价结合的Bruton酪氨酸激酶(BTK)抑制剂,通过竞争性阻断BTK的ATP结合位点,抑制下游PLCγ2的磷酸化及B细胞受体(BCR)信号通路,包括Ca2+动员、PKCβ激活以及NF-κB/NFAT/MAPK介导的转录程序。文献报道显示,Fenebrutinib在多发性硬化模型中显著降低疾病临床严重度并保护髓鞘和轴突,在复发型多发性硬化患者中降低MRI病灶活性和复发率,同时阻断人源小胶质细胞及脑类器官中Fcγ受体驱动的炎症信号。药代动力学研究证实其具备脑穿透性和良好的中枢暴露。未来研究方向包括推进其在自身免疫及神经炎症疾病中的临床应用,利用其可逆动力学深入解析BTK依赖的信号动态,以及通过BTK结构-功能比较研究克服耐药性。
Q1: Fenebrutinib通过何种机制抑制BTK信号传导?
A1: Fenebrutinib是一种可逆的ATP竞争性、非共价结合的BTK抑制剂,通过阻断BTK的催化活性,抑制PLCγ2的磷酸化,从而削弱BCR下游的Ca2+动员、PKCβ激活以及NF-κB/NFAT/MAPK驱动的转录程序。
Q2: Fenebrutinib如何影响人源小胶质细胞的炎症反应?
A2: Fenebrutinib阻断人源小胶质细胞及脑类器官中Fcγ受体激活,降低BTK磷酸化和TNF-α释放,减轻小胶质细胞聚集和神经突损伤,同时调节炎症、基质金属蛋白酶产生及胆固醇代谢相关的基因表达通路。
[1] Crawford JJ, Johnson AR, et al. Discovery of GDC-0853: a noncovalent BTK inhibitor for inflammatory diseases. J Med Chem. 2018;61(6):2227-2245.
[2] Satterthwaite AB, Witte ON. The role of Bruton’s tyrosine kinase in B-cell development and function. Immunol Rev. 2000;175:120-127.
[3] Li C, Morch M, Gorter R, Lozinski B, Ghorbani S, Dong Y, et al.. Bruton Tyrosine Kinase in Lesions of Multiple Sclerosis and 3 of Its Models.. Neurology(R) neuroimmunology & neuroinflammation. 2025;12(4):e200413.
[4] Langlois J, Lange S, Ebeling M, Macnair W, Schmucki R, Li C, et al.. Fenebrutinib, a Bruton's tyrosine kinase inhibitor, blocks distinct human microglial signaling pathways.. Journal of neuroinflammation. 2024;21(1):276.
[5] Turner T, Brun P, Gruber R, Ofengeim D. Comparative CNS Pharmacology of the Bruton's Tyrosine Kinase (BTK) Inhibitor Tolebrutinib Versus Other BTK Inhibitor Candidates for Treating Multiple Sclerosis.. Drugs in R&D. 2024;24(2):263-274.
科学新闻、观点和分析的重要汇总,每个工作日都会发送到您的收件箱.
 嗨!有任何问题?点我咨询
版权所有©2015-2026 TargetMol Chemicals Inc.保留所有权利.
沪ICP备20019793号-4 | 沪公网安备 31010602006700号 | 沪(静)应急管危经许[2024]203441