

购物车
 您的购物车当前为空
Bomedemstat (T9634),CAS: 1990504-34-1 是一种口服活性、不可逆的赖氨酸特异性去甲基化酶1(LSD1/KDM1A)抑制剂。LSD1 为黄素依赖的胺氧化酶,主要在共抑制复合体(如 CoREST)中去除组蛋白 H3K4 的单/二甲基(H3K4me1/2),从而维持特定顺式调控元件的转录抑制。Bomedemstat 通过对 LSD1 催化中心的共价失活,阻断该去甲基化反应,使 H3K4me1/2 在增强子和启动子处持续累积,推动染色质向开放、转录许可的状态转变。在造血系统中,LSD1 常与 HDAC1/2 等构成的 CoREST 复合体协同抑制基因表达,并与 GFI1/GFI1B 等谱系限制性转录抑制因子协作维持前体细胞身份。Bomedemstat 的药理性阻断打破这一表观遗传“刹车”,解除髓系分化程序的抑制并改变生存信号,从而激活凋亡通路并削弱恶性前体的自我更新能力[1,2]。 该信号轴以转录的表观遗传控制为核心:COMPASS/MLL 等 H3K4 甲基转移酶建立活化标记,而 LSD1 通过去除 H3K4me1/2 维持局部抑制;在 CoREST 中,LSD1 与去乙酰化协同压缩染色质。Bomedemstat 抑制 LSD1 后,去甲基化臂被中断,增强子被“预激”,可及性提高,谱系及凋亡效应基因被再激活。功能上,这种重编程可在依赖 LSD1 维系异常转录状态的髓系恶性模型中,诱导分化并触发与分化耦联的细胞死亡[2]。 Bomedemstat 通过不可逆结合实现时间依赖的药效:短暂暴露即可在 LSD1 占位位点长期提升 H3K4me1/2,维持转录重写并下游激活凋亡效应器。研究上可通过 H3K4me1/2 的 ChIP/CUT&RUN、ATAC-seq 的可及性变化、RNA-seq 的谱系基因去抑制,以及半胱天冬酶活化、线粒体去极化等凋亡指标进行监测。鉴于 CoREST 中 LSD1 与 HDAC 介导的抑制互作,联合检测乙酰化与核小体占据有助于机制解析。 Bomedemstat 在小鼠骨髓增殖性肿瘤(MPN)模型中表现出抗肿瘤活性,适用于在急性髓系白血病(AML)与骨髓纤维化(MF)等研究中解析 LSD1 依赖性。在 AML 研究中,它可作为化学遗传工具,检验解除 GFI1/GFI1B–LSD1 复合体抑制和增强子预激如何驱动髓系分化及凋亡[2];在 MF/MPN 研究中,口服活性便于体内评估病灶造血中的表观遗传重塑、脾/骨髓区室改变、纤维化相关转录回路及对前体亚群的选择性影响。综上,Bomedemstat 为解析以 LSD1 为中心的染色质抑制、将增强子状态转变与凋亡执行相连接,并在 AML 与 MF 模型中功能验证表观遗传脆弱性提供了有力工具[1,2]。

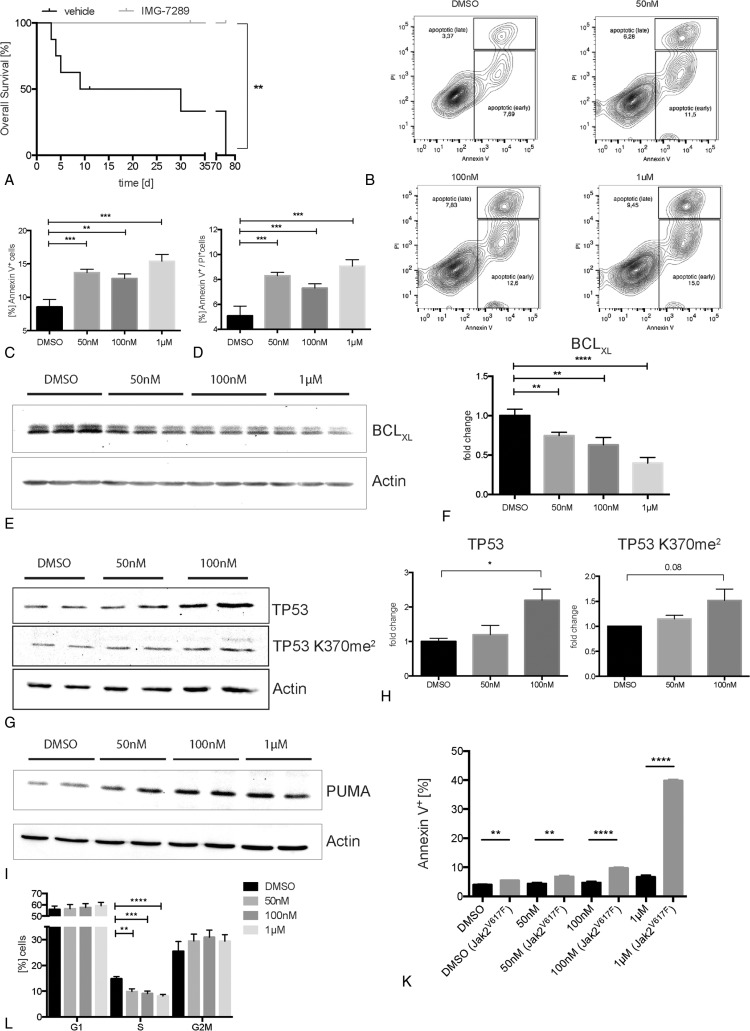
▲ 通过在Jak2V617F晚期疾病小鼠中给予Bomedemstat处理并以Log-rank检验分析总生存期,以及在SET-2细胞中给予不同浓度Bomedemstat处理后经Annexin V/PI流式细胞术检测凋亡、Western blot检测BCLXL、TP53、TP53 K370me2和PUMA蛋白表达及Hoechst细胞周期分析,综合证实Bomedemstat可延长生存期、以TP53依赖性方式通过BCLXL和PUMA诱导凋亡并导致细胞周期阻滞。
Bomedemstat (T9634) 被描述为口服的LSD1抑制剂,在预临床骨髓增殖性肿瘤模型中影响多条赋予恶性克隆生长优势的通路。其可在JAK2 V617F突变细胞中同时诱导细胞周期停滞与凋亡,并伴随炎症与纤维化的降低。在疾病进展期的Jak2 V617F小鼠中,Bomedemstat带来显著生存获益;在较年轻且表型完整的小鼠中,其改善并使外周血常规指标恢复至正常。体内实验显示,外周血GFP阳性供体细胞比例于14天内显著下降,指示肿瘤克隆负荷降低。血清炎性趋化因子Cxcl5在给药14天下降60%,56天下降超过95%,骨髓中Nfe2 mRNA亦显著下调。在SET-2细胞中,Bomedemstat呈剂量依赖性提升凋亡,并显著降低抗凋亡蛋白BCL XL,同时显著提高TP53 K370二甲基化水平与TP53总量。与ruxolitinib合用可在14天内使白细胞计数正常化;在低剂量条件下,单用或联用均可使血小板计数正常化,而45 mg/kg剂量则显著降低血小板,提示对血小板生成的剂量依赖效应。至第42天,网织红细胞计数恢复正常。骨髓分析还显示,Bomedemstat增加LSK细胞群体,主要归因于CD135− CD90.1− CD34lo LSK亚群的扩增。[3]
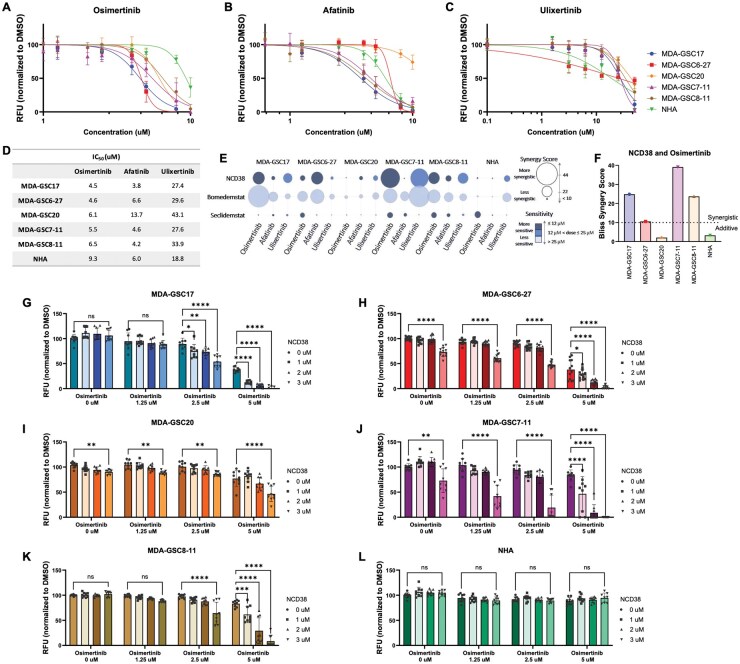
▲ 通过检测MDA-GSCs和NHAs中Bomedemstat与多种激酶抑制剂联合处理后的细胞活力、IC₅₀及协同评分,证实Bomedemstat联合激酶抑制可协同降低胶质瘤干细胞活力。
Bomedemstat (T9634) 在胶质母细胞瘤干细胞(GSC)模型中作为催化型LSD1抑制剂被研究。其与其他LSD1抑制剂共同用于评估对细胞活力的影响,并在GSC中表现出单药活性,半数抑制浓度为30–125 µM。于多条细胞系中,MDA-GSC6-27相较其他GSC系对Bomedemstat显示更高敏感性。进一步的联合研究将Bomedemstat与多种激酶抑制剂配对,结果显示,作为催化型LSD1抑制剂的组合在降低GSC活力方面较与支架型抑制剂的组合更具协同效应。机制层面上,基础磷酸化S6核糖体蛋白水平与协同反应呈负相关,这一关系同样体现在Bomedemstat与EGFR抑制剂osimertinib的联合上,提示较低的磷酸化S6水平与更强的联合效应相关。综上,Bomedemstat被界定为具备可测单药活性并在特定GSC系中表现出更高敏感性的催化型LSD1抑制剂,且与激酶抑制剂联合时展现增强的协同作用,其中与osimertinib的组合与磷酸化S6水平相关。[4]
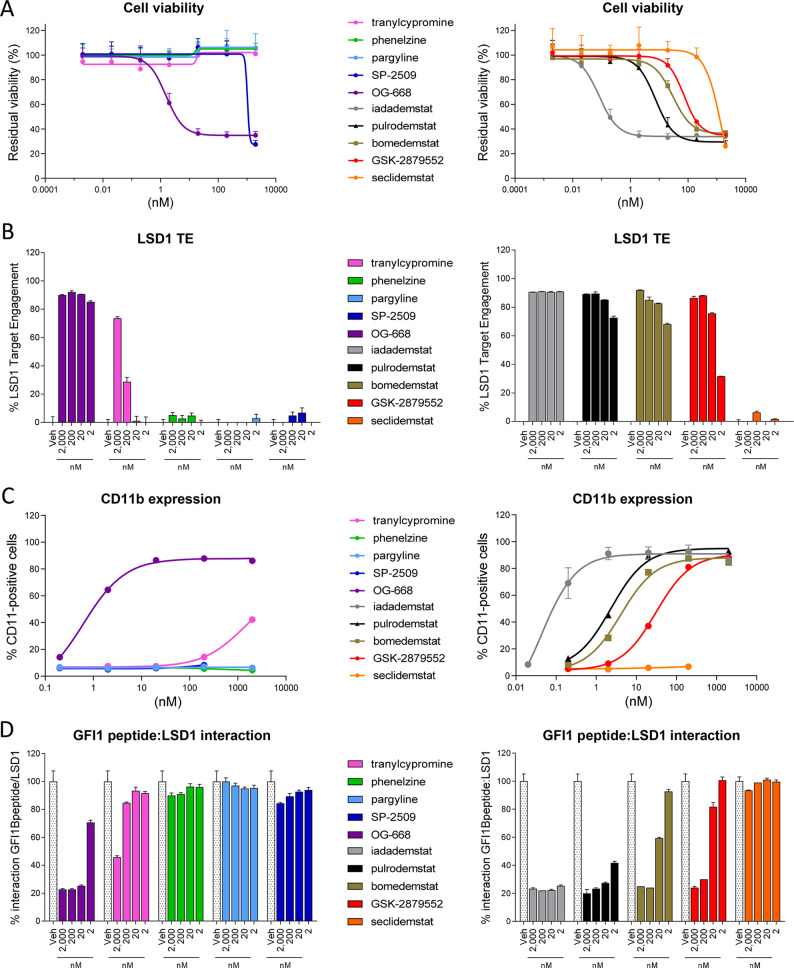
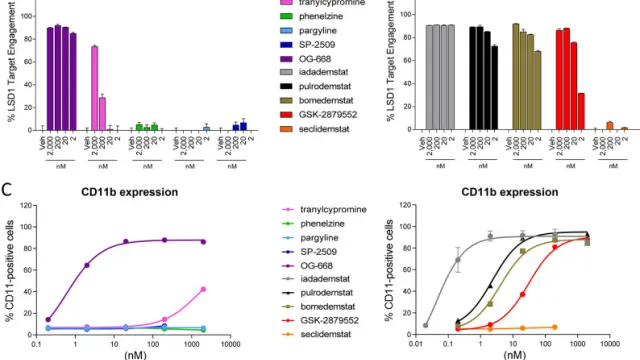
▲ 通过检测AML细胞系中Bomedemstat处理后细胞活力、LSD1靶点结合、CD11b蛋白水平及SNAG结构域/LSD1相互作用,证实Bomedemstat可有效抑制LSD1并影响AML细胞功能。
Bomedemstat (T9634) 在体外对LSD1表现出催化抑制活性:在LSD1 HTRF实验中其活性被报道为较iadademstat低174倍,并且在TF-1a急性髓系白血病细胞活力实验中也显示较iadademstat低345倍。细胞水平的靶点占用测定显示,临床候选化合物的排序中,Bomedemstat位列iadademstat与pulrodemstat之后,表明其在细胞内实现了LSD1靶点占用。在AML分化检测中,以CD11b/ITGAM为指标的诱导效应将Bomedemstat的效力排在iadademstat与pulrodemstat之后。在小细胞肺癌模型中,以神经内分泌标志基因GRP的下调为读数,Bomedemstat同样位列第三,仅次于iadademstat与pulrodemstat。动力学比较方面,在临床阶段化合物中,按k_inact/KI指标,iadademstat较Bomedemstat高73倍。在本研究所采用的检测体系下,临床候选整体活性较高,Bomedemstat的效力低于排序领先的两种化合物,与其在LSD1靶点占用及多项细胞功能读数中的中等排序一致。[5]
Bomedemstat是一种口服活性、不可逆抑制赖氨酸特异性去甲基化酶1(LSD1)的化合物,通过共价失活LSD1催化中心,阻断H3K4me1/2去甲基化反应,使染色质状态向转录许可方向转变。文献报道其在骨髓增殖性肿瘤和急性髓系白血病模型中,通过诱导分化和凋亡,降低恶性克隆负荷,表现出显著抗肿瘤活性。同时在胶质母细胞瘤干细胞中展现单药及与激酶抑制剂的协同效应,药代动力学特征良好。未来研究可聚焦联合疗法、拓展其他肿瘤类型验证,并深入阐明增强子状态转变与凋亡机制的内在联系,推动Bomedemstat作为解析表观遗传脆弱性和临床治疗工具的发展。
Q1: Bomedemstat的作用机制是什么?
A1: Bomedemstat通过共价修饰LSD1的催化中心实现不可逆抑制,阻断H3K4me1/2的去甲基化,导致这些组蛋白标记在增强子和启动子处累积,促进染色质开放和相关分化及凋亡基因的转录激活。
Q2: Bomedemstat在预临床疾病模型中如何表现疗效?
A2: 在骨髓增殖性肿瘤小鼠模型中,Bomedemstat诱导细胞周期停滞和凋亡,降低炎症与纤维化,减少恶性克隆负荷并延长生存期。在胶质母细胞瘤干细胞中,作为单药显示活性,并与激酶抑制剂联合发挥协同效应降低细胞活力。
[1] Shi Y, Whetstine JR, et al. Histone demethylation mediated by the nuclear amine oxidase homolog LSD1. Cell. 2004;119(7):941-953.
[2] Maiques-Diaz A, Spencer GJ, et al. Enhancer priming by LSD1 inhibition activates AML cell differentiation. Cancer Cell. 2018;34(4):549-564.e7.
[3] Jutzi J, Kleppe M, Dias J, Staehle H, Shank K, Teruya‐Feldstein J, et al.. LSD1 Inhibition Prolongs Survival in Mouse Models of MPN by Selectively Targeting the Disease Clone. HemaSphere. 2018;2(3):.
[4] Stitzlein L, Nam D, Hernandez F, Patel K, Poche A, Ma H, et al.. Combined inhibition of lysine-specific demethylase 1 and kinase signaling as a preclinical treatment strategy in glioblastoma.. Neuro-oncology advances. 2025;7(1):vdaf246.
[5] Sacilotto N, Dessanti P, Lufino M, Ortega A, Rodríguez-Gimeno A, Salas J, et al.. Comprehensive in Vitro Characterization of the LSD1 Small Molecule Inhibitor Class in Oncology.. ACS pharmacology & translational science. 2021;4(6):1818-1834.
科学新闻、观点和分析的重要汇总,每个工作日都会发送到您的收件箱.
 嗨!有任何问题?点我咨询
版权所有©2015-2026 TargetMol Chemicals Inc.保留所有权利.
沪ICP备20019793号-4 | 沪公网安备 31010602006700号 | 沪(静)应急管危经许[2024]203441